N.AKEB, M.N. BAAZIZI, D. OUARET, M.OUAIL, K.CHAOU
Clinique chirurgicale B CHU Mustapha, Alger, Algérie
Faculté de médecine, université Alger 1, Algérie
RESUME
INTRODUCTION
Les tumeurs neuroendocrines digestives sont des tumeurs rares et dont la prévalence est en augmentation du fait d’une évolution lente, d’une meilleure sensibilité des examens d’imagerie et de l’allongement de l’espérance de vie.
Ces tumeurs sont souvent sporadiques, mais elles peuvent s’intégrer dans une néoplasie endocrinienne multiple.
Elles peuvent se développer aux dépens de n’importe quel organe du système digestif.
Elles sont dans environ 50 % des cas découvertes à un stade avancé en raison de leur caractère souvent indolent dans leur forme localisée, et peuvent être associées à une hypersécrétion hormonale.
L’analyse anatomopathologique est capitale pour établir le diagnostic et évaluer le grade tumoral qui repose sur la différentiation et l’indice de prolifération.
OBJECTIF : faire le point sur la prise en charge de ces tumeurs rares dans notre service.
MATERIELS ET METHODES
Il s’agit d’une études rétrospective monocentrique portant sur tous les malades opérés pour une tumeur de l’appareil digestif au niveau de la clinique chirurgicale B du CHU Mustapha Pacha entre l’année 2015 et 2024 et dont l’étude anatomopathologique ayant conclus à une tumeur neuroendocrine.
RESULTATS
Nous rapportons 39 cas de tumeurs neuroendocrines digestives, l’analyse de notre série retrouve 20 femmes et 19 hommes avec un sex-ratio de 1,05. L’âge moyen était de 48 ans avec des extrêmes allant de 19 à 77 ans.
La découverte était fortuite chez 3 patients et dans le cadre du dépistage chez 2 patients. Nous avons 87,2% de formes symptomatiques (34 cas).
Le siège de prédilection était le grêle avec 11 cas (28,2%) suivi du pancréas avec 09 cas (23,07%).
Seulement 10 malades (23,07%) avaient eu une biopsie préopératoire. Le geste chirurgical réalisé dépendait du siège de la tumeur.
L’étude anatomopathologique a conclu à des tumeurs bien différenciées chez 32 patients (82,05%) et à des carcinomes neuroendocrines chez 06 patients (15,38%).
La morbidité est estimée à 20,5% avec une mortalité de 12,8%.
La survie globale est de 50% à 5 ans et de 64,3% à 3 ans.
CONCLUSION
En pathologie tumorale digestive, les tumeurs neuroendocrines soulèvent toujours les problèmes les plus ardussur le plan diagnostique et thérapeutique ainsi que sur leur surveillance.
Mots clé : tumeur neuroendocrine, digestif, sécrétion, chirurgie, grade.
ABSTRACT
BACKGROUND
Digestive neuroendocrine tumors are rare tumors whose prevalence is increasing due to slow progression, better sensitivity of imaging examinations and increased life expectancy.
These tumors are often sporadic, but they can be part of multiple endocrine neoplasia.
They can develop at the expense of any organ of the digestive system.
In approximately 50% of cases, they are discovered at an advanced stage due to their often indolent nature in their localized form, and can be associated with hormonal hypersecretion.
Pathological analysis is essential to establish the diagnosis and evaluate the tumor grade which is based on differentiation and the proliferation index.
OBJECTIVE:
MATERIALS AND METHODS
This is a single-center retrospective study covering all patients operated on for a tumor of the digestive tract at the surgical clinic B of the Mustapha Pasha hospital between the years 2015 and 2024 and whose anatomopathological study having concluded at a neuroendocrine tumor.
RESULTS
We report 39 cases of digestive neuroendocrine tumor; the analysis of our series finds 20 women and 19 men with a sex ratio of 1.05. The average age was 48 years with extremes ranging from 19 to 77 years.
The discovery was incidental in 3 patients and as part of screening in 2 patients. We have 87.2% symptomatic forms (34 cases).
The predilection site was the small intestine with 11 cases (28.2%) followed by the pancreas with 09 cases (23.07%).
Only 10 patients (23.07%) had a preoperative biopsy. The surgical procedure performed depends on the location of the tumor.
The pathological study concluded that there were well-differentiated tumors in 32 patients (82.05%) and neuroendocrine carcinomas in 06 patients (15.38%).
Morbidity is estimated at 20.5% with a mortality of 12.8%.Overall survival is 50% at 5 years and 64.3% at 3 years.
CONCLUSION
In digestive tumor pathology, neuroendocrine tumors always raise the most difficult problems on the diagnostic and therapeutic level as well as on
Key words: neuroendocrine tumor, digestive, surgery, secretion, grade.
INTRODUCTION
Les tumeurs neuroendocrines digestives (TNED) sont des tumeurs rares, ellesreprésentent 1% des tumeurs digestives. Elles sont développées aux dépens des cellules entéro chromaffines du système endocrinien diffus.
Elles sont caractérisées par leur capacité à produire des peptides hormonaux.
Même si l’incidence reste faible, les TNED constituent du fait de leur longue survie le deuxième cancer en termes de prévalence après le cancer colorectal (CCR).
Les TNE les plus fréquentes sont celle de l’intestin grêle.
Elles sont séparées en deux grands groupes selon leur différenciation morphologique : les TNE bien différenciées et les carcinomes neuroendocrines (CNE) qui sont peu différenciés.
La plupart des TNED sont sporadiques, mais il existe des formes familiales qui s’intègrent dans des syndromes oncogénétiques.
Elles sont souvent diagnostiquées à un stade avancé en raison de l’apparition de symptômes qui sont soit aspécifiques soit en relation avec une hypersécrétion hormonale.
Le diagnostic repose essentiellement sur l’examen anatomopathologique qui évalue le grade tumoral reposant sur la différenciation et l’indice de prolifération.
La stratégie thérapeutique repose sur la localisation de la tumeur primitive, l’agressivité tumorale, le volume métastatique et la présence de métastases extra hépatiques.
MATERIEL ET METHODES
Nous avons réalisé une étude monocentrique descriptive et analytique au sein de la clinique chirurgicale B du CHU Mustapha, basée sur une analyse rétrospective des données recueillies aux près des patients pris en charge pour TNED de 2015 à avril 2024.
Nous avons inclus dans notre étude tous les patients opérés pour TNE du tube digestif (TD) et des glandes annexes, découvertes suite à des symptômes ou fortuitement, sporadiques ou incluses dans le cadre d’une néoplasie endocrinienne multiple (NEM).
Nous avons inclus également les patients opérés en urgence comme programmées, ceux bénéficiant d’une chirurgie carcinologique et opérés d’une manière palliative. Les malades avec TNED métastatiques ont aussi concerné cette étude. Tous les grades histologiques ont été admis.
Les données collectées ont concernéles caractéristiques des patients, le siège de la tumeur, le mode de découverte, le diagnostic biologique et histologique préopératoires, le geste chirurgical réalisé, les suites postopératoires immédiates, les résultats anatomopathologiques et les résultats à distance.
RESULTATS
Nous avons colligé 39 patients opérés pour TNED, parmi eux 20 femmes et 19 hommes avec un sexe ratio de 1,05. L’âge moyen était de 51,7 ans pour des extrêmes allant de 19ans à 77 ans.
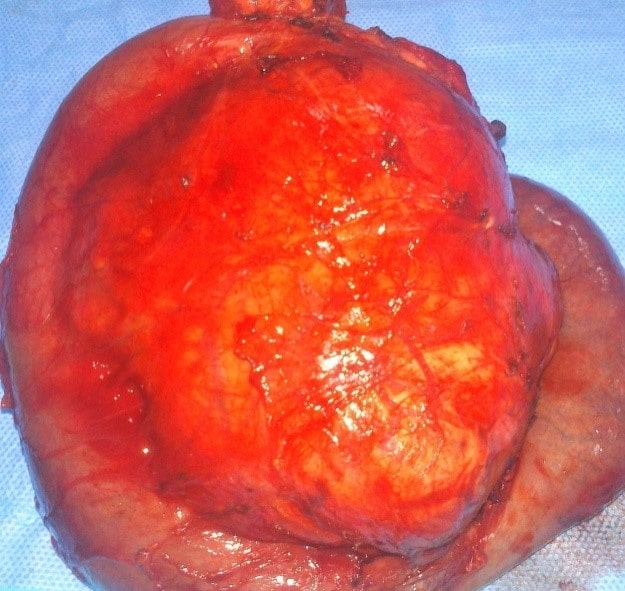
Lesiège de la tumeur était ubiquitaire, il a concerné tout le TD excepté l’œsophage, les glandes annexes (pancréas, vésicule biliaire) et même le mésentère (tableau 1).
Il existait sept TNE métastatiques dans l’échantillon, il s’agissait de 100 % de métastases hépatiques (MH).
Dans 87,2% des cas (34 patients), la tumeur a été découverte par un symptôme, ce dernier était lié à une hypersécrétionhormonale dans 29,4% des cas (10 malades).
Le diagnostic a été porté fortuitement sur un examen d’imagerie chez 3 patients et dans le cadre d’un dépistage chez 2 malades porteurs de NEM 1.
Le diagnostic histologique de TNE n’a été porté en pré opératoire que chez 4 patients sur les 10 ayant bénéficié d’une biopsie. Il s’agissait des localisations suivantes : un colon, un rectum, un duodénum et un estomac.
Chez les six autres malades, l’examen avait conclu à tort à d’autres diagnostics que celui de TNE (ADK, crohn).
Le dosage d’hormones spécifiques n’a été réalisé que chez 5 malades (4 dosages d’insuline et un dosage de gastrine). La chromogranine A (Cg A) n’a été dosée biologiquement que chez 5 patients.
Le geste opératoire effectué était surtout guidé par le siège de la tumeur. Neuf malades (23%) ont été opérés en urgence (appendicite et occlusion intestinale aigüe).
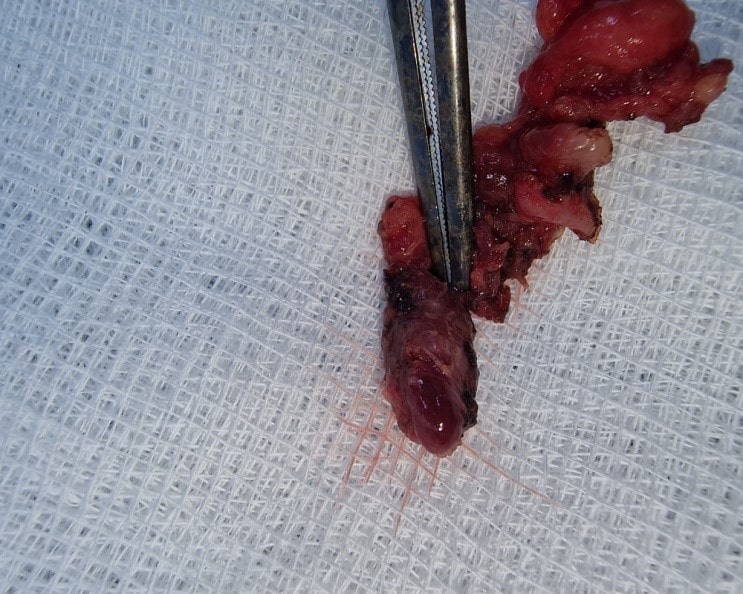
Nous avons réalisé 38 gestes de résection complets chez 38 patients (97,4%). Seule une malade a eu un traitement chirurgical palliatif pour une TNE duodénale non résécable (gastro-entéro anastomose). Le tableau 2 résume les procédures chirurgicales effectuées chez les 39 patients.
Neuf gestes associés à la résection de la tumeur primitive ont été réalisés : 7 biopsies des MH, une cholécystectomie et une parathyroïdectomie chez une patiente porteuse d’une NEM 1.
Les suites post opératoires ont été émaillées de complications chez 7 malades. La morbidité a été donc de 19,9% : 2 péritonites postopératoires, 1 fistuleanastomotique, un sepsis de paroi, un iléus postopératoire prolongé, une pneumopathie bilatérale et une fistule pancréatique.
Ainsi les complications ont été classées selon Clavien et Dindo comme telle : 2complications grade I, 2 grade II,3 grade IIIb et 5 grade V.
Nous avons eu une mortalité post opératoire de 12,8% (5 patients).
Deux patients sont décédés d’une péritonite post opératoire, un patient d’une pneumopathie bilatérale et deux autres d’une hémorragie.
Les résultats anatomopathologiques concluent au diagnostic de TNE bien différenciée chez 33 patients (84,6%), avec 54,5% de grade 1(18 cas), 33,3% de grade 2 (11 cas) et 12,2% de grade 3 (4cas), et au diagnostic de CNE chez 6 patients (15,4%).
La médiane de survie de nos patients est de 50.5 mois (1mois-150 mois). Vingt patients survivent au-delà de 5 ans et 24 au-delà de 3 ans.
La survie globale est de 51,3 % à 5ans et de 61.5 % à3 ans.
31 patients sont toujours vivants, 5 d’entre eux avec MH, 25 survivent sans récidive et une patiente avec une récidive locale (TNE gastrique grade 2).
Tableau 01 : siège de la tumeur
|
Siège |
Nombre |
|
Intestin grêle |
11 |
|
Pancréas |
9 |
|
Appendice |
6 |
|
Estomac |
5 |
|
Colon |
3 |
|
Duodénum |
2 |
|
Rectum |
1 |
|
Vésicule biliaire |
1 |
|
Mésentère |
1 |
Tableau 02 : geste chirurgical réalisé
|
Geste |
Nombre |
|
Résection iléale |
10 |
|
Enucléation |
6 |
|
Appendicectomie |
4 |
|
Colectomie droite |
5 |
|
Wedgrésection gastrique |
3 |
|
Gastrectomie totale |
2 |
|
DPC |
2 |
|
SPC |
2 |
|
GEA + Bx |
1 |
|
Résection masse mésentérique |
1 |
|
Bisegmentectomie IV+V |
1 |
|
Résection antérieure |
1 |
|
Hémicolectomie gauche |
1 |
DISCUSSION
Les TNED sont des tumeurs rares, représentent moins de 1 % des cancers digestifs [1].
Les TNE ont été décrites pour la première fois par l’anatomopathologiste allemand O. Lubarsch en 1888. En 1907, le pathologiste S. Oberndorfer [1] a employé le terme de carcinoïde de l’intestin grêle.
L’épidémiologie des TNE intestinales est mal connue. Les multiples évolutions des classifications rendent difficile l’interprétation du peu de données épidémiologiques disponibles.
L’incidence des TNE a été publiée dans les registres modernes [2,3], le plus grand de ces registres est le national cancer institute’s surveillance, epidemiology and end results (SEER). Ce registre comprend environ 30% de la population nord-Américaine [4,5]. Un nombre important de TNE a été analysé [6-15].
L’incidence des TNED malignes est estimée à 1, 1/100 000 chez l’homme et à 0, 9/100 000 chez la femme.
L’âge moyen au diagnostic est plus bas que pour les autres cancers digestifs. Il se situe autour de 67 ans chez l’homme et de 65 ans chez la femme.
Les TNED malignes sont rares avant l’âge de 40 ans dans les deux sexes, leur incidence augmente ensuite plus rapidement chez l’homme que chez la femme.
Dans le registre SEER, les TNE du tube digestif les plus fréquentes sont celles de : l’intestin grêle et du rectum avec une incidence d’environ 1,2/100 000 par an chacune [16-19].
Viennent ensuite celles de l’appendice, l’estomac et le côlon, avec une incidence d’environ 0,4/100 000 par an chacune.
La plupart des TNED sont bien différenciées, les CNE peu différenciés représentent moins de 20% des TNE [16].Les localisations les plus fréquentes sont l’œsophage (64 %), le côlon et le rectum (25 %) et le pancréas (18 %).
Dans notre série 15% des tumeurs étaient des CNE : deux colons, un rectum, deux pancréas et une vésicule biliaire.
Parmi les TNE bien différenciées intestinales, les localisations les plus fréquentes sont l’intestin grêle suivi par l’appendice.
Dans notre étude la localisation grêliqueest prépondérante suivie par la localisation pancréatique.
Quant aux TNE gastriques, elles représentent 25% de toutes les TNE digestives avec un pourcentage de 10% des tumeurs malignes de l’estomac.
Bien que la plupart des TNE soient sporadiques, il existe des formes familiales impliquant presque exclusivement les TNE duodénopancréatiques, qui s’intègrent dans des syndromes oncogénétiques [20]. Elles sont alors habituellement multiples et moins agressives que les TNE sporadiques mais peuvent récidiver après résection.
La NEM1 est le syndrome de prédisposition héréditaire le plus fréquemment associé aux TNE duodéno-pancréatiques, elle devrait être systématiquement évoquée.
Deux TNE duodéno-pancréatiques faisaient partied’une NEM 1 dans notre série. Un des deux patients a bénéficié du traitement de son hyperparathyroïdie dans le même temps opératoire.
Il est inutile de chercher une prédisposition génétique dans les localisations suivantes : œsophage, appendice, jéjunum, rectum, côlon ou estomac excepté en cas de syndrome de Zollinger Ellison (SZE) associé, et le CNE quel que soit l’organe d’origine.
D’autres syndromes de prédisposition (neurofibromatose de type 1, sclérose tubéreuse de Bourneville, mutations de BRCA1/2) peuvent prédisposer au développement de TNE duodéno-pancréatiques ; ces situations sont néanmoins exceptionnelles.
Environ 10 à 15 % des TNED sont dites fonctionnelles, elles sont associées à des symptômes en rapport avec l’hypersécrétion tumorale d’une hormone [21].Dans notre échantillon, 25.6 % des TNE étaient sécrétantes, elles étaient de siège grêlique, pancréatique et gastrique.
Les TNE de l’intestin grêle peuvent être associées à un syndrome carcinoïde, dans ce cas, la présence de MH est quasi constante[21].
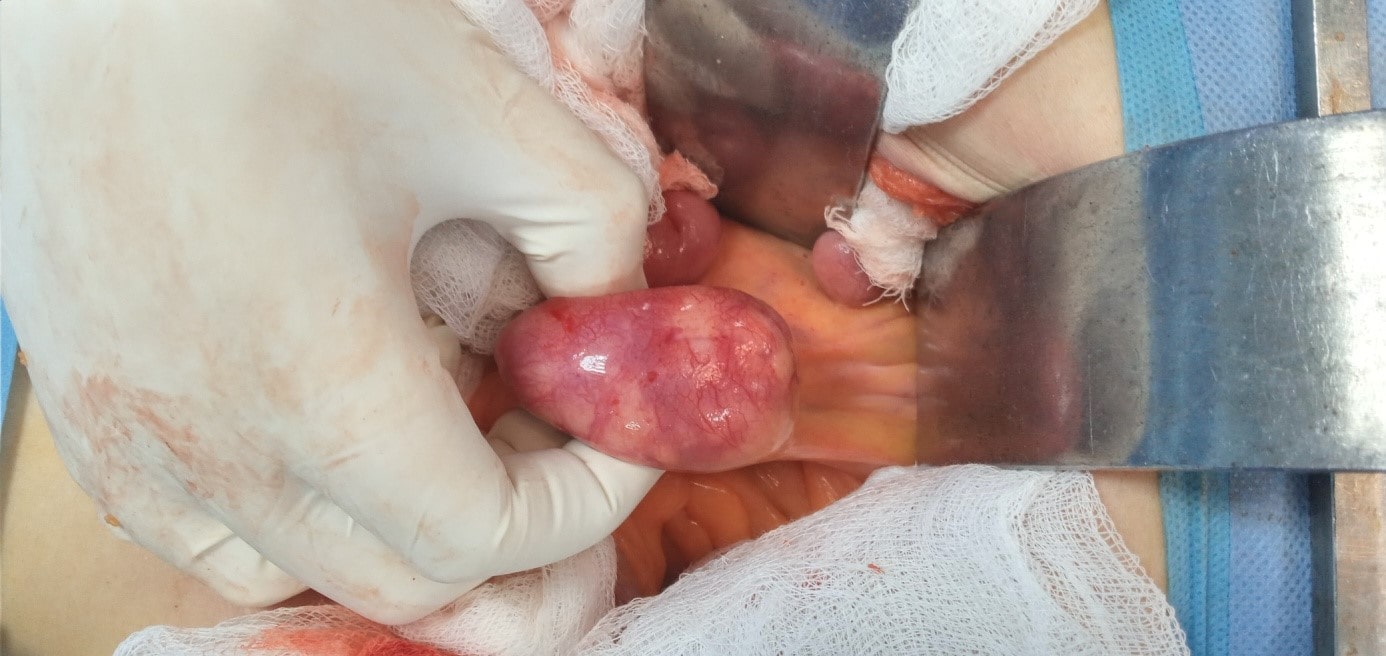
Sur les 11 TNE grêliques dans notre étude ; 7 étaient métastatiques dont 5 associées à un syndrome carcinoïde.
Les TNE duodénopancréatiques peuvent être à l’origine de symptômes en rapport avec l’hypersécrétion, par ordre de fréquence : d’insuline, de gastrine, de peptide vasointestinal (VIP) ou de glucagon, plus rarement : somatostatine, ACTH[21].
Tel a été le cas pour nos TNE pancréatiques,cinq tumeurs étaient sécrétantes dont 4 insulinomeset 1 gastrinome.
La CgAest le marqueur biochimique ayant les meilleures performances diagnostiques dans les TNED, bien que sa sensibilité (Se) diagnostique ne soit satisfaisante que pour les formes métastatiques (70- 100%), en comparaison aux formes localisées (10-50%) [22].
Il existe de nombreuses causes de faux positifs, dans les situations d’hyper-gastrinémie (IPP, atrophie fundique, infection à Helicobacterpylori et l’insuffisance rénale sévère) [22].
Il est conseillé de considérer une élévation de la CgA uniquement en cas de gastrinémie normale[22].
Le recours au dosage de la CgAa été réalisé dans une proportion de 12.8% de nos cas sur la base d’une présomption clinique, biologique et génétique.
Nous devrions faire son dosage plus fréquemment surtout devant une tumeur digestive non accessible à la biopsie encore plus si celle-ci est métastatique.
Les examens d’imagerie en coupes (TDM et IRM) sont utiles pour le diagnostic, le bilan d’extension et le suivi des TNED [23].
L’IRM est l’examen qui a le plus de Se pour caractériser les lésions hépatiques et détecter les MH, ce qui la rend indispensable au bilan d’extension, surtout avec une présomption thérapeutique chirurgicale des MH [18,23].
A l’heure actuelle, la chirurgie est le seul traitement curatif des TNED et est recommandéepour la plupart des patients pour lesquels les tumeurs sont résécables à l’imagerie [24,25].Elle doit être envisagée dès que possible et cela même à un stade métastatique.
Le traitement chirurgical est basé sur des conférences de consensus Européens [21,26,27].
L’Association Swiss NET a également été créée en 2005 avec pour but d’établir un registre national et de favoriser la recherche clinique [28].
La chirurgie est en partie basée sur le grade tumoral, qui permet d’éviter un sur traitement (TNE G1) ou une résection illusoire (CNE avec risquede métastases et mortalité élevée).
Pour les TNE gastriques de type 1 et 2 avec une lésion ≤ 10mm et G1 le risque de métastases est très faible (≤1%).
Aucune exploration oncologique n’est recommandée et ces tumeurs peuvent être traitées par résection endoscopique itérative ou simplement surveillées (en association à une surveillance du risque d’adénocarcinome pouvant survenir sur muqueuse atrophique) [29,30].
Pour une lésion entre 10 et 20 mm sans invasion musculaire, ni ganglions lymphatiques suspects périgastriques enéchoendoscopie (EE) une mucosectomie endoscopique avec aspiration par capuchon ou avec ligature, ou dissection sous-muqueuse endoscopique peuvent être réalisées [29,30].
Devant une lésion≥ 20 mm, ou en cas de G2 avec invasion musculaire (8-12% des cas), ou ganglions lymphatiques suspects périgastriques (8-20% des cas) en EE : discuter la résection chirurgicale (gastrectomie partielle avec picking ou curage ganglionnaire) [29,30].
Pour les TNE de type 3, le risque de métastases est relativement élevé (25%) ce qui fait préconiser une chirurgie carcinologique avec curage ganglionnaire [29,30].
Pour les TNE duodénales, il existe des facteurs associés à un risque accru de métastases ganglionnaires : la localisation péri-ampullaire, la taille tumorale, le grade 2, l’invasion lymphovasculaire, l’invasion pariétale de la musculaire et les gastrinomes [31].
Devant la présence de ces facteurs une résection chirurgicale radicale doit être réalisée [32]. Sinon une résection endoscopique peut être suffisante [32].
Toute résection pancréatique doit être associée à un curage ganglionnaire standardisé, avec un nombre minimal de 13 ganglions réséqués [33,34].
Nos résections pancréatiques comprenaient deux DPC (une TNE G1 et G2) et deux splénopancréatectomies caudales (un CNE et une tumeur mixte : TNE G1 + un adénocarcinome).
Cela ne s’applique pas aux petits insulinomes qui sont éligibles à une énucléation.
Tous nos insulinomes au nombre de 4 cas ont été traités par énucléation et dont les suites sont favorables hormis une seule fistule pancréatique avec une survie à 3 ans calculée à 100%.
Les petits incidentalomes pancréatiques (≤ 2 cm) asymptomatiques, G1 ou G2 bas avec Ki67<5% peuvent être surveillés [35-37].
Dans le cas particulier de la NEM 1, les indications chirurgicales sont identiques aux TNE pancréatiques sporadiques, à l’exception des gastrinomes pour lesquels le rôle de la chirurgie reste débattu [37].
La procédure chirurgicale doit être définie lors d’une RCP avec un chirurgien expérimenté dans la NEM1.
Toute la cavité abdominale doit être systématiquement explorée en peropératoire, et en cas de SZE, réaliser une exploration du duodénum par trans-illumination endoscopique et duodénotomie pour chercher des gastrinomes (souvent infra-centimétriques) [37,38].
Une hyperparathyroïdie doit être opérée avant ou pendant la chirurgie des TNE pancréatiques et gastrinomes [37,38]. Comme su fut le cas pour un des deux patients porteurs de NEM 1 dans notre série.
La résection chirurgicale de la tumeur primitive de l’intestin grêle est recommandée même en cas de MH non résécables, car elle semble être associée à un meilleur pronostic et permet de prévenir certaines complications liées à l’obstruction digestive, la mésentérite rétractile et la carcinose péritonéale [17,23].
Les 7 cas de MH dans notre série avaient toutes pour tumeur primitive l’intestin grêle. La survie de ses patients est appréciable puisque 5 patients sont toujours en vie, deux d’entre eux avec une survie à 5 ans.
L’ensemble du grêle doit être exploré car les TNE à ce niveau sont multiples dans 30 à 50 % des cas [39,40].
Effectivement l’exploration peropératoire de nos malades porteurs de TNE du grêle avait retrouvé des localisations multiples synchrones chez 3 malades.
Devant des TNE iléales multiples, l’interrogatoire doit être mené sur d’éventuels antécédents familiaux de TNE du grêle. En effet, de rares cas familiaux ont été décrits, bien qu’à ce jour aucun gène n’ait été identifié.
Un curage ganglionnaire doit être réalisé quelle que soit la taille de la TNE grêlique. Au moins 8 ganglions lymphatiques sont indispensables pour identifier les tumeurs N + de façon adéquate.
Ce principe a été scrupuleusement respecté dans notre pratique, le curage de toutes les résections a ramené plus de 8 ganglions.
Les TNE du colon sont habituellement situées au niveau du colon droit et sont de grande taille supérieure à 5 cm. Elles nécessitent une chirurgie carcinologique comme les adénocarcinomes coliques donc la colectomie carcinologique avec curage ganglionnaire reste le traitement de choix.La même approche a été réalisée avec les 6 résections coliques de notre série. Nous avons eu des marges de résection saines sans résidus ainsi qu’un nombre de ganglions prélevés suffisant.
Les TNE rectales sont le plus souvent réséquées en première intention lors de leur découverte, généralement fortuite, endoscopique.
Si la tumeur est de G1, <10mm et réséquée en totalité, aucune exploration complémentaire n’est recommandée.
En l’absence de ses critères ou si la tumeur n’est pas réséquée initialement, un bilan d’extension doit inclure une EE rectale et une IRM pelvienne [41].
La coloscopie totale est indispensable chez tous les patients atteints de TNE rectale en raison du risque de TNE digestive et/ou d’adénome ou adénocarcinome colique ou rectal synchrones[42].
Les TNE de l’appendice ont été décrites pour la première fois par les docteurs GOSSET et MASSON en 1914. Il s’agit de tumeurs rares : 0,3 à 0,9 % des appendicectomies.
Le principal problème alors est la conduite à tenir, cette dernière est basée essentiellement sur les résultats anatomopathologiques.
Le consensus actuel :
Tumeur< 1 cm localisée à la pointe : appendicectomie suffisante, pas de surveillance(les tumeurs < 1cm sont considérées comme à risque d’atteinte ganglionnaire faible).
Si au moins un de ces critères est présent:
- Tumeur > 2 cm (risque métastatique important, 62 % de métastases ganglionnaires).
- Angio invasion ou invasion nerveuse.
- Tumeur localisée à la base.
- Adénocarcinoide.
- Invasion du méso-appendice.
Alors le consensus (ENETS 2004, FFCD 2005, SNFGE 2001) indique une colectomie droite avec curage ganglionnaire.
Une appendicectomie a été suffisante dans notre série pour 4 TNE appendiculaires sur 6.
Deux patients ont été réopérés pour des colectomies droites et ceci à cause de l’existence de critères de reprise.
Le premier cas : tumeur localisée à la base avec infiltration de cette dernière (TNE G2).
Le deuxième cas : tumeur> 2cm avec infiltration du méso appendice.
Il convient d’effectuer une colonoscopie à la recherche d’une tumeur synchrone.
Deux études remettent en question la réalisation de la colectomie: SASIOLEAS 2005 et BERGER 2006.
Elles soulèvent 2 questions :
- La colectomie droite améliore-t-elle la survie?
- Est-ce qu’uneappendicectomie avec surveillance et réalisation d’une colectomie s’il y’a récidive locorégionale ganglionnaire n’est pas aussi efficace en termes de survie?
Aucune étude n’a validé ces notions à ce jour.
Le foie est le site métastatique le plus commun des TNED, et devant l’augmentation de l’incidence de ces dernières, les MH deviennent une entité d’intérêt croissant.
En cas de MH, il est systématique de rechercher des localisations extra hépatiques, cette recherche doit inclure une IRM rachidienne [23].
Les TNE appendiculaires, gastriques et rectales sont rarement accompagnées de MH au moment du diagnostic.
Environ 65 à 95% des TNE des autres localisations présentent des MH au moment du diagnostic. Nous avons eu 7 tumeurs avec MH toutes grêliques.
Ces dernières représentent le facteur pronostic le plus important indépendamment du site primaire de la TNE.
Malgré la mise au point de nouveaux traitements tel que la chimio-embolisation et la radio peptide thérapie la résection hépatique reste le seul traitement potentiellement curatif [43].
Le taux de survie à 5 ans chez les patients non opérés ou non répondants aux traitements médicaux varie de 30 à 40% [44].
Ce taux se voit augmenter chez les patients ayant bénéficié d’une résection hépatique pour atteindre 73% de taux de survie a 5 ans [44].
De plus cette résection permet d’éliminer les symptômes dans 90% des cas [44].
Le traitement des symptômes liés aux sécrétions tumorales est prioritaire. Il doit être débuté dès que le prélèvement des marqueurs biologiques est effectué et parfois d’emblée dès la suspicion diagnostique (SZE) [45].
Après une chirurgie carcinologique ayant permis une exérèse complète, il n’y pas d’indication à un traitement adjuvant dans les TNE digestives bien différenciées.
En cas de risque opératoire trop élevé ou si les conséquences fonctionnelles postopératoires prévisibles sont très élevées, on aura recours au traitement médical qui a une place primordiale dans la prise en charge des TNED.
À ce jour, aucune association de molécules de chimiothérapie n’a fait la preuve de son efficacité dans le cadre d’une étude de phase III randomisée versus placebo.
In vitro, il a été mis en évidence que ces tumeurs apparaissent très peu chimio sensibles.
Pour cela, les recommandations européennes (ENETS) et du TNCD réservent les chimiothérapies aux TNE grêliques agressives ayant une masse tumorale importante et une progression rapide[46].
Les meilleurs taux de réponse obtenus avec la chimiothérapie dans les TNE intestinales concernent l’association de la capécitabine au bévacizumab, qui peut être utilisée en combinaison avec l’oxaliplatine (FOLFOX-bévacizumab) [47].
Le traitement des CNE n’est pas consensuel. La chirurgie seulen’est jamais curative, même dans les cas où la maladie apparaît localisée [48]. La chimiothérapie adjuvante (par étoposide + cisplatine ou carboplatine) permettrait d’améliorer la survie des patients.
Il n’est pas recommandé de surveiller les petites TNE du rectum et de l’appendice réséquées en totalité et sans facteurs prédictifs de récidive, en particulier lorsqu’elles sont bien différenciées, degrade 1 et sans adénopathie suspecte [23].
Pour les autres TNE, la surveillance consiste en une imagerie conventionnelle, un examen d’imagerie nucléaire si initialement positif, et le dosage de la CgA et des marqueurs positifs initialement, dans les 3 à 6 mois si une chirurgie a été réalisée à visée curative, puis tous les 6 à 12 mois pendant 5 ans, puis de façon annuelle [23]. La durée de la surveillance est parfois très longue (plusieurs décennies), certaines TNE pouvant récidiver très tardivement. Enfin, le rythme de surveillance des patients opérés d’un CNE doit être rapproché à2 mois.
Le principal facteur pronostique des TNE est le stade tumoral. En particulier, la présence de métastases qui est associée à un pronostic péjoratif.
Les sites métastatiques les plus fréquents sont le foie, suivides adénopathies régionales, du péritoine (17–33 %) [49], de l’os(4–15 %) et du poumon (5–14 %) [50].
La présence d’une carcinose péritonéale est un facteur pronostique péjoratif et source d’une sur-morbidité [49]. À un stade tumoral égal, notamment dans les formesmétastatiques, le volume tumoral est un facteur pronostique [51]. De façon concordante, des taux élevés de marqueurs tumoraux (et en particulier la CgA, de 5HIAA et de gastrine) sont associés à unplus mauvais pronostic.
La survie médiane est d’environ 223 mois,111 mois et 33 mois chez les patients ayant des formes localisées,régionales et métastatiques de TNE bien différenciées [19]. Pour lesCNE, les survies médianes sont respectivement de 34–38 mois,15–16 mois et 5–6 mois en cas de stade localisé, régional et métastatique [19,48].
Les TNE bien différenciées ont une évolution lente, le taux de survie globale (SG) se situe autour de 50% et 40% respectivement à 5 ans et à 10 ans; tous stades confondus [4,52,53].
La SG à 5 ans est très différente pour les CNE, elle n’atteint pas les 5% [53].
Dans notre étude nous avons eu une survie à 5 ans de 51,3%. Aucun de nos patients avec CNE dont le suivi a dépassé les 5 ans n’est vivant.
Le grade histologique et la différenciation tumorale sont desfacteurs pronostiques majeurs communs aux TNE [19,51-55]. Deplus, le sexe féminin, l’âge jeune et l’absence de symptômes au diagnostic, la résection de la tumeur primitive, une forte fixation à lascintigraphie des analogues à la somatostatine et l’absence de fixation au FDG-TEP scanner sontdes facteurs de bon pronostic, quelle que soit l’origine de la TNE [19,54,56].
CONCLUSION
Les TNED sont rares, dans notre service seulement 39 cas ont été recensés en 10 ans.
Elles posent un problème diagnostique qui est souvent fait à un stade avancé en raison de l’apparition retardée de symptômes aspécifiques.
Le principal marqueur biochimique de ces tumeurs est la Cg A.
Le rôle de l’anatomopathologiste est crucial pour établir le diagnostic et évaluer le grade tumoral. Le bilan d’extension repose sur l’imagerie conventionnelle (scanner, IRM) et l’imagerie isotopique.
Les principaux facteurs pronostiques incluent le stade tumoral, le volume métastatique, la différentiation histologique et l’indice de prolifération tumoral.
Et donc une approche multidisciplinaire est primordiale dans la prise en charge des patients avec TNED dont la nature et l’évolution est très variable.
REFERENCES
1: Obendorfer S: Karzinoidetumoren des dunndarms. Frankf Z Pathol1:425-429, 1907.
2: Fraenkel M, Kim M, Faggiano A, De Herder WW, Valk GD. Incidence of gastroenteropancreatic neuroendocrine tumours: a systematic review of the literature. Endocrine-Related Cancer. 21. BioScientifica Ltd.; 2014.
3: Das S, Dasari A. Epidemiology, incidence, and prevalence of neuroendocrine neoplasms: are there global differences? CurrOncol Rep. 2021; 23(4):43. [Cited 2022 Jan 20]. Available from: /pmc/articles/ PMC8118193/.
4: Dasari A, Shen C, Halperin D, et al. Trends in the incidence, prevalence, and survival outcomes in patients with neuroendocrine tumors in the United States. JAMA Oncol. 2017; 3(10):1335–1342.
5: Sackstein PE, O’Neil DS, Neugut AI, Chabot J, Fojo T. Epidemiologic trends in neuroendocrine tumors: an examination of incidence rates and survival of specific patient subgroups over the past20 years. SeminOncol. 2018; 45(4):249–258.
6: Wyld D, Wan MH, Moore J, Dunn N, Youl P. Epidemiological trends of neuroendocrine tumours over three decades in Queensland, Australia. Cancer Epidemiol. 2019; 63:101598.
7: Hauso O, Gustafsson BI, Kidd M, et al. Neuroendocrine tumor epidemiology: contrasting Norway and North America. Cancer [Internet]. 2008; 113(10):2655–2664. [Cited 2020 Feb 13].
8: Sandvik OM, Søreide K, Gudlaugsson E, Kvaløy JT, Søreide JA. Epidemiology and classification of gastroenteropancreatic neuroendocrine neoplasms using current coding criteria. Br J Surg. 2016; 103 (3):226–232.
9: Hallet J, Law CHL, Cukier M, Saskin R, Liu N, Singh S. Exploring the rising incidence of neuroendocrine tumors: a population-basedb analysis of epidemiology, metastatic presentation, and outcomes. Cancer. 2015; 121(4):589–597.
10: Tsai HJ, Wu CC, Tsai CR, Lin SF, Chen LT, Chang JS. The epidemiology of neuroendocrine tumors in Taiwan: a nation-wide cancer registry-based study. PLoS One. 2013; 8(4): e62487.
11: Chang JS, Chen L-T, Shan Y-S, Chu P-Y, Tsai C-R, Tsai H-J. An updated analysis of the epidemiologic trends of neuroendocrine tumors in Taiwan. Sci Rep. 2021; 11(1):7881.
12: Cho MY, Kim JM, Sohn JH, et al. Current trends of the incidence and pathological diagnosis of gastroenteropancreatic neuroendocrine tumors (GEP-NETs) in Korea 2000−2009: multicenterstudy. Cancer Res Treat. 2012; 44(3):157–165. [Cited 2022 Jan 24].
13: Scher€ubl H, Streller B, Stabenow R, et al. Clinically detected gastroenteropancreatic neuroendocrine tumors are on the rise: Epidemiological changes in Germany. World J Gastroenterol. 2013; 19 (47):9012. [Cited 2022 Jan 20].
14 : Lepage C, Bouvier M, Faivre J. Epidemiology of malignant digestive neuroendocrine tumours. Eur J Endocrinol. 2013; 168:77–83. [Cited 2021 Apr 2]. Available from: www.eje-online.org.
15: Darba J, Marsa A. Exploring the current status of neuroendocrine tumours: a population-based analysis of epidemiology, management and use of resources. BMC Cancer. 2019; 19:1226. https://bmccancer.biomedcentral.com/articles/10.1186/s12885-019-6412.
16: Walter T, Scoazec J-Y, Lepage C. Epidemiology of digestive neuroendocrinetumors with focus on French data. Hepato-Gastro 2013; 20:160–6.
17: Frilling A, Akerström G, Falconi M, Pavel M, Ramos J, Kidd M, et al. Neu-roendocrine tumor disease – an evolving landscape. EndocrRelat Cancer 2012; 19:163–85.
18: Frilling A, Modlin IM, Kidd M, Russell C, Breitenstein S, Salem R, et al. Recommendations for management of patients with neuroendocrine liver metastases.LancetOncol 2014;15:8–21.
19: Yao JC, Hassan M, Phan A, Dagohoy C, Leary C, Mares JE, et al. One hundredyears after “carcinoid”: epidemiology of and prognostic factors for neuroen-docrinetumors in 35,825 cases in the United States. J ClinOncol 2008; 26:3063–72.
20: Jensen RT, Berna MJ, Bingham DB, Norton JA. Inherited pancreatic endocrinetumor syndromes: advances in molecular pathogenesis, diagnosis, manage-ment, and controversies. Cancer 2008; 113(S7):1807–43.
21: Jensen RT, Cadiot G, Brandi ML, de Herder WW, Kaltsas G, Komminoth P, et al. ENETS Consensus Guidelines for the management of patients with digestive neuroendocrine neoplasms: functional pancreatic endocrine tumor syndromes. Neuroendocrinology 2012; 95:98–119.
22: Lawrence B, Gustafsson BI, Kidd M, Pavel M, Svejda B, Modlin IM. The clinical relevance of chromogranin a as a biomarker for gastroenteropancreatic neuroendocrine tumors. EndocrinolMetab Clin North Am 2011 ; 40 : 111–34.
23 : Société nationale franc¸ aise de gastroentérologie. Thésaurus national de cancé-rologie digestive. http://www.tncd.org
24: Kulke MH, Mayer RJ: Carcinoid tumors. N Engl J Med 340:858-868, 1999.
25: Schnirer II, Yao JC, Ajani JA: Carcinoid: A comprehensive review. ActaOncol 42:672-692, 2003.
26: DelleFave G, Kwekkeboom DJ, Van Cutsem E, et al. ENETS consensus guidelines for the management of patients with gastroduodenal neoplasms. Neuroendocrinology 2012; 95:74-87.
27: Caplin M, Sundin A, Nillson O, et al. ENETS consensus guidelines for the management of patients with digestive neuroendocrine neoplasms: Colorectal neuroendocrine neoplasms. Neuroendocrinology 2012; 95:88-97.
28: www.swissnet-register.ch/.
29: DelleFave G, O’Toole D, Sundin A, Taal B, Ferolla P, Ramage JK, Ferone D, Ito T, Weber W, Zheng-Pei Z et al. 2016 ENETS Consensus Guidelines Update for Gastroduodenal Neuroendocrine Neoplasms.
30: Vanoli A, La Rosa S, Miceli E, Klersy C, Maragliano R, Capuano F, Persichella A, Martino M, Inzani F, Luinetti O et al. 2018 Prognostic Evaluations Tailored to Specific Gastric Neuroendocrine Neoplasms: Analysis Of 200 Cases with Extended Follow-Up.
31: Vanoli A, La Rosa S, Klersy C, Grillo F, Albarello L, Inzani F, Maragliano R, Manca R, Luinetti O, Milione M et al. 2017 Four Neuroendocrine Tumor Types and Neuroendocrine Carcinoma of the Duodenum.
32: Kim GH, Kim JI, Jeon SW, Moon JS, Chung I-K, Jee S-R, Kim HU, Seo GS, Baik GH, Lee YC et al. 2014 Endoscopic resection for duodenal carcinoid tumors: a multicenter, retrospective study. Journal of Gastroenterology and Hepatology.
33: Tol JAMG, Gouma DJ, Bassi C, Dervenis C, Montorsi M, Adham M, Andrén-Sandberg A, Asbun HJ, Bockhorn M, Büchler MW et al. 2014 Definition of a standard lymphadenectomy in surgery for pancreatic ductal adenocarcinoma: a consensus statement by the International Study Group on Pancreatic Surgery (ISGPS).
34: Partelli S, Javed AA, Andreasi V, He J, Muffatti F, Weiss MJ, Sessa F, La Rosa S, Doglioni C, Zamboni G et al. 2018the number of positive nodes accurately predicts recurrence after pancreaticoduodenectomy for nonfunctioning neuroendocrine neoplasms. European Journal of Surgical Oncology.
35: Gaujoux S, Partelli S, Maire F, D’Onofrio M, Larroque B, Tamburrino D, Sauvanet A, Falconi M &Ruszniewski P 2013 Observational study of natural history of small sporadic nonfunctioning pancreatic neuroendocrine tumors. The Journal of Clinical Endocrinology and Metabolism.
36: Crippa S, Partelli S, Zamboni G, Scarpa A, Tamburrino D, Bassi C, Pederzoli P &Falconi M 2014 Incidental diagnosis as prognostic factor in different tumor stages of nonfunctioning pancreatic endocrine tumors.
37: Falconi M, Eriksson B, Kaltsas G, Bartsch DK, Capdevila J, Caplin M, KosKudla B, Kwekkeboom D, Rindi G, Klppel G et al. 2016 ENETS Consensus Guidelines Update for the Management of Patients with Functional Pancreatic Neuroendocrine Tumors and Non-Functional Pancreatic Neuroendocrine Tumors.
38: Triponez F, Sadowski SM, Pattou F, Cardot-Bauters C, Mirallié E, Le Bras M, Sebag F, Niccoli P, Deguelte S, Cadiot G et al. 2018 Long-term Followup of MEN1 Patients Who Do Not Have Initial Surgery for Small ≤2 cm Nonfunctioning Pancreatic Neuroendocrine Tumors, an AFCE and GTE Study: Association Francophone de ChirurgieEndocrinienne&Grouped’Etude des Tumeurs Endocrines.
39: Strosberg JR, Weber JM, Feldman M, Coppola D, Meredith K &Kvols LK 2013 Prognostic Validity of the American Joint Committee on Cancer Staging Classification for Midgut Neuroendocrine Tumors.
40: Keck KJ, Maxwell JE, Utria AF, Bellizzi AM, Dillon JS, O’Dorisio TM & Howe JR 2018 The Distal Predilection of Small Bowel Neuroendocrine Tumors.
41: De Mestier L, Brixi H, Gincul R, Ponchon T, Cadiot G. Updating the management of patients with rectal neuroendocrine tumors. Endoscopy 2013; 45:1039–46.
42: Kamp K, Damhuis RAM, Feelders RA & de Herder WW 2012 Occurrence of second primary malignancies in patients with neuroendocrine tumors of the digestive tract and pancreas.
43: Cloyd JM, Ejaz A, Konda B, Makary MS, Pawlik TM. Neuroendocrine liver metastases: a contemporary review of treatment strategies. HepatoBiliarySurgNutr2020; 9(4):440-451.
44: Hepatic metastases of gastroenteropancreatic neuroendocrine tumors: safe hepatic surgery D Jaeck 1, E Oussoultzoglou, P Bachellier, P Lemarque, J C Weber, H Nakano, P Wolf 10.1007/s00268-001-0014-7.
45 : Pavel M, Baudin E, Couvelard A, Krenning E, Öberg K, Steinmüller T, et al. ENETSConsensus Guidelines for the management of patients with liver and other dis-tantmetastases from neuroendocrine neoplasms of foregut, midgut, hindgut,and unknown primary. Neuroendocrinology 2012 ; 95 :157–76.
46 : CadiotG,BaudinE,Couvelard A, DromainC,LepageC,Lombard-Bohas C, et al. « Tumeurs neuroendocrines ». Thésaurus national de cancérologie digestive. Available on www.tncd.org.
47: Mitry E, Walter T, Baudin E, Kurtz J-E, Ruszniewski P, DominguezTinajero S, et al. Bevacizumab plus capecitabine in patients with progressive advanced well-differentiated neuroendocrine tumors of the gastro-intestinal (GI-NETs) tract (BETTER trial) – A phase II nonrandomised trial. Eur J Cancer 2014; 50:3107–15.
48: Sorbye H, Strosberg J, Baudin E, Klimstra DS, Yao JC. Gastroenteropancreatichigh-grade neuroendocrine carcinoma. Cancer 2014 ; 120 :2814–23.
49 : de Mestier L, Lardière-Deguelte S, Brixi H, O’Toole D, Ruszniewski P, CadiotG, et al. Updating the surgical management of peritoneal carcinomato-sis in patients with neuroendocrine tumors. Neuroendocrinology 2015; 101:105–11.
50: Kos-Kudła B, O’Toole D, Falconi M, Gross D, Klöppel G, Sundin A, et al. ENETSconsensus guidelines for the management of bone and lung metastases fromneuroendocrinetumors. Neuroendocrinology 2010; 91:341–50.
51: Hentic O, Couvelard A, Rebours V, Zappa M, Dokmak S, Hammel P, et al. Ki-67 index, tumor differentiation, and extent of liver involvement are inde-pendent prognostic factors in patients with liver metastases of digestiveendocrine carcinomas. EndocrRelat Cancer 2011; 18:51–9.
52: Lepage C, Bouvier AM, Phelip JM, et al (2004) Incidence and management of malignant digestive endocrine tumours in a welldefined French population. Gut 53:549–53.
53: Lepage C, Rachet B, Coleman MP (2007) Survivalfrom mali gnant digestive endocrine tumors in England and Wales: a population-basedstudy. Gastroenterology 132:899–904
54: Pape U-F, Berndt U, Müller-Nordhorn J, Böhmig M, Roll S, Koch M, et al. Prognos-tic factors of long-term outcome in gastroenteropancreaticneuroendocrinetumours. EndocrRelat Cancer 2008; 15:1083–97.
55: Rindi G, Falconi M, Klersy C, Albarello L, Boninsegna L, Buchler MW, et al. TNMstaging of neoplasms of the endocrine pancreas: results from a large interna-tional cohort study. J Natl Cancer Inst 2012 ; 104 :764–77.
56:Asnacios A, Courbon F, Rochaix P, Bauvin E, Cances-Lauwers V, Susini C, et al. Indium-111-pentetreotide scintigraphy and somatostatin receptor subtype2 expression: new prognostic factors for malignant well-differentiated endo-crinetumors. J Clin Oncol 2008 ;26 :963–70.