Résumé
Les tumeurs neuroendocrines duodéno-pancréatiques (TNE-DP) sont des néoplasies rares issues des cellules neuroendocrines du pancréas ou du duodénum. Leur prise en charge repose sur une stratification multidimensionnelle intégrant les caractéristiques cliniques, histologiques, moléculaires, fonctionnelles et radiologiques. Leur hétérogénéité impose une démarche diagnostique rigoureuse et un traitement personnalisé selon le grade, le stade et le contexte génétique nécessitant parfois une chirurgie lourde et méticuleuse, nous rapportons dans notre article les cas de Cinque malades opérés pour TNE-DP.
Abstract
Duodeno-pancreatic neuroendocrine tumors (DP-NETs) are rare neoplasms arising from neuroendocrine cells of the pancreas or duodenum. Their management relies on a multidimensional stratification that integrates clinical, histological, molecular, functional, and radiological features. Due to their heterogeneity, a rigorous diagnostic approach is essential, as well as a personalized treatment strategy based on the tumor’s grade, stage, and genetic context, sometimes requiring complex and meticulous surgery. In our article, we report the cases of five patients who underwent surgery for DP-NETs.
DISCUSSION
Les tumeurs neuroendocrines (TNE) représentent un groupe hétérogène de néoplasies issus des cellules du système neuroendocrinien diffus. Les localisations duodénales et pancréatiques, bien que peu fréquentes (environ 7 % de l’ensemble des TNE digestives), posent un défi diagnostic et thérapeutique de par leur présentation variable et leur potentiel de malignité (1). Les TNE pancréatiques peuvent être fonctionnelles (syndrome clinique spécifique lié à une sécrétion hormonale) ou non fonctionnelles (souvent découvertes fortuitement) (2) . L’approche chirurgicale reste le pilier du traitement curatif (3), mais nécessite une évaluation précise du type histologique, du grade, de l’extension et de l’expression des récepteurs à la somatostatine.
Les tumeurs neuroendocrines gastro-entéro-pancréatiques (TNE-GEP), qui incluent les TNE-DP, ont une incidence annuelle estimée entre 1 et 4 cas pour 100 000 personnes, avec une tendance à l’augmentation au cours des dernières décennies. Cette augmentation est probablement due à une meilleure détection et à l’amélioration des techniques diagnostiques. (4)
Selon la classification OMS 2022, les TNE sont divisées en tumeurs neuroendocrines bien différenciées (grade G1 à G3, selon l’index Ki-67 et le nombre de mitoses), Carcinomes neuroendocrines peu différenciés (NEC), à haut grade, très agressifs, tumeurs mixtes neuroendocrines-non neuroendocrines (MiNEN).
Les syndromes héréditaires (MEN1, von Hippel-Lindau) sont retrouvés dans 5 à 10 % des cas.(5)
Type / Grade | Différenciation | Mitoses / 10 champs (HPF) | Index Ki-67 (%) |
Tumeur neuroendocrine G1 | Bien différenciée | < 2 | ≤ 2 % |
Tumeur neuroendocrine G2 | Bien différenciée | 2–20 | 3–20 % |
Tumeur neuroendocrine G3 | Bien différenciée | > 20 | > 20 % |
Carcinome neuroendocrine (NEC) | Peu différenciée (petites ou grandes cellules) | > 20 | > 20 % |
Carcinome adénoneuroendocrine (MiNEN) | Mixte (composante adénocarcinomateuse + neuroendocrine) | Variable | Variable |
Tableau 1 : Classification OMS 2019 des tumeurs neuroendocrines pancréatiques (6)
Les TNE peuvent sécréter activement des hormones, avec une symptomatologie typique en Insulinome avec hypoglycémies à jeun, troubles neurovégétatifs , Gastrinome avec ulcères récidivants, diarrhées (syndrome de Zollinger-Ellison) , VIPome avec diarrhée aqueuse, hypokaliémie, achlorhydrie et Glucagonome avec érythème nécrolytique, diabète, amaigrissement.
Les formes non fonctionnelles sont souvent asymptomatiques, révélées par des douleurs abdominales, une masse pancréatique ou des signes de compression biliaire
Bilan biologique des tumeurs neuroendocrines duodéno-pancréatiques (TNE-DP) (7, 8,9)
1. Marqueurs généraux des TNE
Marqueur | Intérêt |
Chromogranine A (CgA) | Marqueur général des TNE, utile pour le suivi mais peu spécifique (IPP, IR influencent les taux) |
Enolase neuron-spécifique (NSE) | Moins sensible, utile dans les formes peu différenciées (carcinomes) |
2. Dosages hormonaux spécifiques (formes fonctionnelles)
Type de TNE | Hormone à doser | Signes biologiques/clinico-biologiques |
Insulinome | Insuline, proinsuline, peptide C | Hypoglycémie à jeun, test de jeûne de 72 h |
Gastrinome | Gastrine | Hypergastrinémie, pH gastrique < 2 |
VIPome | VIP | Diarrhée aqueuse, hypokaliémie, achlorhydrie |
Glucagonome | Glucagon | Hyperglycémie, érythème nécrolytique, amaigrissement |
Somatostatinome | Somatostatine | Diabète, stéatorrhée, lithiase biliaire |
Sérotoninome | 5-HIAA urinaire | Flushing, diarrhée, fibrose cardiaque |
3. Examens complémentaires utiles
– Ki-67 : essentiel pour la classification OMS (évaluation histologique du grade)
– Tests génétiques : recherche de mutations MEN1, VHL, NF1 en cas de suspicion de syndrome héréditaire
Stratégie chirurgicale des TNE duodéno-pancréatiques
La prise en charge chirurgicale des tumeurs neuroendocrines duodéno-pancréatiques (TNE-DP) repose sur une évaluation multidimensionnelle intégrant les caractéristiques histopronostiques, fonctionnelles et anatomiques de la tumeur. La chirurgie constitue le seul traitement potentiellement curatif des formes localisées, même en présence d’un faible potentiel de malignité, et doit viser une résection complète (R0) chaque fois que cela est réalisable. (10)
La stratégie chirurgicale varie selon la localisation tumorale (tête, corps ou queue du pancréas, ou duodénum), la taille, le grade tumoral (G1 à G3 selon l’OMS), le caractère fonctionnel ou non, ainsi que l’existence de métastases.(11)
Pour les tumeurs localisées dans la tête du pancréas, la duodénopancréatectomie céphalique (type Whipple) est le traitement de référence, associée à un curage ganglionnaire standard.(12) Les tumeurs siégeant dans le corps ou la queue du pancréas justifient une pancréatectomie gauche, parfois élargie à la rate selon l’envahissement vasculaire ou ganglionnaire. Les TNE duodénales peuvent être traitées par exérèse locale si elles sont de petite taille et bien circonscrites, sinon une duodénopancréatectomie est indiquée.(12)
Les tumeurs non fonctionnelles de petite taille (< 2 cm), bien différenciées (G1), peuvent parfois bénéficier d’une simple surveillance active, surtout en cas de comorbidités importantes ou de contexte génétique type MEN1. Toutefois, une exérèse chirurgicale est souvent proposée en cas de doute évolutif.(13)
Les TNE fonctionnelles nécessitent une prise en charge adaptée à leur sécrétion hormonale. L’insulinome, souvent bénin, peut faire l’objet d’une énucléation si la tumeur est excentrée et sans contact vasculaire. Les gastrinomes, glucagonomes et VIPomes nécessitent le plus souvent une résection pancréatique complète avec curage, parfois associée à une exploration duodénale en cas de suspicion de microgastrinome.(14)
En cas de métastases hépatiques, la stratégie dépend du caractère résécable ou non de celles-ci. Lorsque les métastases sont limitées et techniquement résécables, une chirurgie combinée du pancréas et du foie peut être envisagée dans une intention curative. Si les métastases sont non résécables mais que le patient présente une symptomatologie hormonale invalidante, une chirurgie pancréatique à visée palliative peut être indiquée pour contrôler les symptômes.(15)
La transplantation hépatique peut être envisagée dans des situations très sélectionnées : patients jeunes, tumeur bien différenciée, métastases hépatiques bilobaires sans atteinte extra-hépatique, maladie stable sous traitement médical.(16)
Enfin, dans les formes peu différenciées de grade 3 (carcinomes neuroendocrines), la chirurgie est rarement indiquée, ces tumeurs relevant principalement d’un traitement systémique par chimiothérapie.(17)
Pronostic des tumeurs neuroendocrines duodéno-pancréatiques
Le pronostic des tumeurs neuroendocrines duodéno-pancréatiques (TNE-DP) est extrêmement variable et dépend d’un ensemble de facteurs cliniques, histopathologiques et moléculaires. Globalement, ces tumeurs présentent une évolution plus lente que les adénocarcinomes pancréatiques, mais leur potentiel malin ne doit pas être sous-estimé.(18)
Les principaux facteurs pronostiques sont représentés par le grade histologique (G1, G2, G3) : basés sur l’index mitotique et le taux de prolifération Ki-67, le stade tumoral (TNM) : les formes localisées ont un pronostic nettement plus favorable que les formes métastatiques, en particulier avec atteinte hépatique, le caractère fonctionnel ou non de la tumeur, la résecabilité chirurgicale : la possibilité de réaliser une résection complète (R0) est un facteur majeur de survie. La chirurgie curative offre des taux de survie à long terme significativement améliorés, La présence de métastases hépatiques et Le contexte génétique (ex : MEN1) : peut influencer le pronostic, notamment par la multifocalité et la récidive tumorale. (19,20,21)
Enfin, une surveillance prolongée est indispensable, car les TNE-DP, même de bas grade, peuvent évoluer lentement sur plusieurs années, avec des risques de récidive tardive ou de progression métastatique (22)
Conclusion
Les tumeurs neuroendocrines duodéno-pancréatiques représentent un groupe hétérogène de néoplasies dont l’incidence est en augmentation, en partie grâce aux progrès de l’imagerie et des techniques de dépistage. Leur évolution, souvent lente mais potentiellement agressive, impose une prise en charge individualisée, fondée sur une évaluation multidisciplinaire intégrant les données cliniques, biologiques, histopathologiques et radiologiques.
La chirurgie demeure la seule option curative et doit être envisagée chaque fois que possible, y compris dans certains cas métastatiques sélectionnés. Les progrès récents en biologie moléculaire, en médecine nucléaire et en thérapeutiques ciblées permettent désormais d’affiner le pronostic et d’optimiser la stratégie thérapeutique. Le suivi à long terme est indispensable, compte tenu du risque de récidive ou de progression différée, même dans les formes bien différenciées.
L’avenir réside dans une meilleure stratification pronostique, la personnalisation des traitements, et l’intégration des thérapies innovantes au sein de réseaux de soins spécialisé
Observation 1
Mme D.M., âgée de 40 ans, présente depuis quatre ans des douleurs de l’hypochondre droit accompagnées de vomissements. Ces douleurs surviennent après des repas copieux.
L’examen clinique retrouve une patiente consciente, apyrétique. La pression artérielle est de 130/70 mmHg en position debout et couchée. On note un subictère conjonctival et une sensibilité à la palpation de l’hypochondre droit.
L’échographie abdominale montre une vésicule biliaire distendue, à paroi fine, contenant une microlithiase de taille variable ne dépassant pas 6,2 mm. La voie biliaire principale est modérément dilatée à 12,6 mm, contenant deux microlithiases mesurant respectivement 6,4 mm et 5,7 mm. On observe également une formation solido-kystique au niveau du pédicule hépatique, évoquant à première vue une adénopathie hilaire.
Une bili-IRM met en évidence un processus expansif de la tête du pancréas, évoquant un cystadénome mucineux avec des signes probables de dégénérescence, mesurant 41 x 33 mm, comprimant la veine cave en arrière, avec dilatation de la voie biliaire principale, élargissement modéré du canal de Wirsung, et une vésicule biliaire microlithiasique.
Le bilan biologique montre des phosphatases alcalines à 4 fois la normale, une gamma-GT à 5 fois la normale et une bilirubine conjuguée à 3 fois la normale.
Le diagnostic de processus tumoral de la tête du pancréas est retenu. L’approche médiane chirurgicale révèle une masse extra-pancréatique située entre l’aorte et la veine cave, comprimant la veine cave inférieure et refoulant le pancréas vers l’avant. La manipulation peropératoire provoque des pics tensionnels jusqu’à 220/110 mmHg, faisant suspecter un paragangliome, diagnostic confirmé par l’étude anatomopathologique, concluant à un paragangliome bien différencié.


Observation 2
Femme de 50 ans, sans antécédents médicaux particuliers, consultant pour des douleurs abdominales de l’hypochondre droit. Depuis 4 ans, la patiente se plaint de douleurs irradiant vers l’épaule droite, associées à des épisodes intermittents de saignements digestifs hauts de type méléna, sans autres signes associés.
Les constantes vitales à l’admission sont normales, mais on note une pâleur muco-cutanée extrême. L’examen abdominal révèle une masse douloureuse de l’hypochondre droit. Le bilan biologique montre une anémie microcytaire hypochrome, avec un taux d’hémoglobine à 6 g/L.
Le scanner abdominal injecté et l’IRM abdominale mettent en évidence une volumineuse masse tissulaire sous-hépatique ovalaire, bien limitée, hétérogène, mesurant 92 x 87 mm et s’étendant sur 107 mm, évoquant un GIST. Elle est en contact intime avec la deuxième portion du duodénum, le parenchyme hépatique et la tête du pancréas, sans liseré graisseux net de séparation, ainsi qu’avec la veine porte et le pôle supérieur du rein droit, avec présence d’un fin liseré graisseux à ce niveau.
Une œsogastroduodénoscopie (OGD) retrouve, au niveau du deuxième duodénum, une formation tumorale ulcéro-bourgeonnante d’environ 4 cm de grand axe, rétrécissant la lumière duodénale sans l’obstruer complètement ; le reste de la muqueuse duodénale est d’aspect sain. Des biopsies sont réalisées, et l’examen anatomopathologique conclut à un carcinome peu différencié.
L’immunohistochimie montre une forte expression de la chromogranine A par les cellules tumorales. L’index Ki-67 est estimé à 4 % dans les zones les plus prolifératives. Les cellules tumorales ne surexpriment pas le CD117. Sur la base de ces résultats, le diagnostic retenu est un carcinome neuroendocrine primitif du deuxième duodénum, classé Grade 2 sur le plan histologique.
Le bilan d’extension est négatif ainsi que les marqueurs tumoraux (CA19-9 et ACE). La tumeur est classée cT4N0M0, et considérée de résécabilité « limite ». La décision thérapeutique est de débuter une chimiothérapie d’induction (8 cures à base de gemcitabine), suivie de 30 cures d’analogues de la somatostatine (Somatuline 120 mg, 1 cure tous les 28 jours).
Compte tenu de la stabilité des dimensions tumorales sur les différents examens d’imagerie sur 4 ans et de l’aggravation des symptômes, la patiente est à nouveau discutée en réunion de concertation pluridisciplinaire hépatobiliaire. En présence d’un radiologue expert, la résécabilité de la masse est confirmée, et une indication opératoire est retenue.
La patiente bénéficie d’une duodéno-pancréatectomie céphalique (procédure de Whipple) après une dissection laborieuse de la masse, en contact intime avec la face inférieure du foie, le ligament hépato-duodénal, refoulant en arrière la veine cave inférieure qui apparaît aplatie, ainsi qu’avec l’angle colique droit, le côlon transverse, le pancréas, la veine porte et l’axe mésentérique supérieur.
L’examen anatomopathologique de la pièce opératoire confirme le diagnostic de tumeur neuroendocrine duodénale.
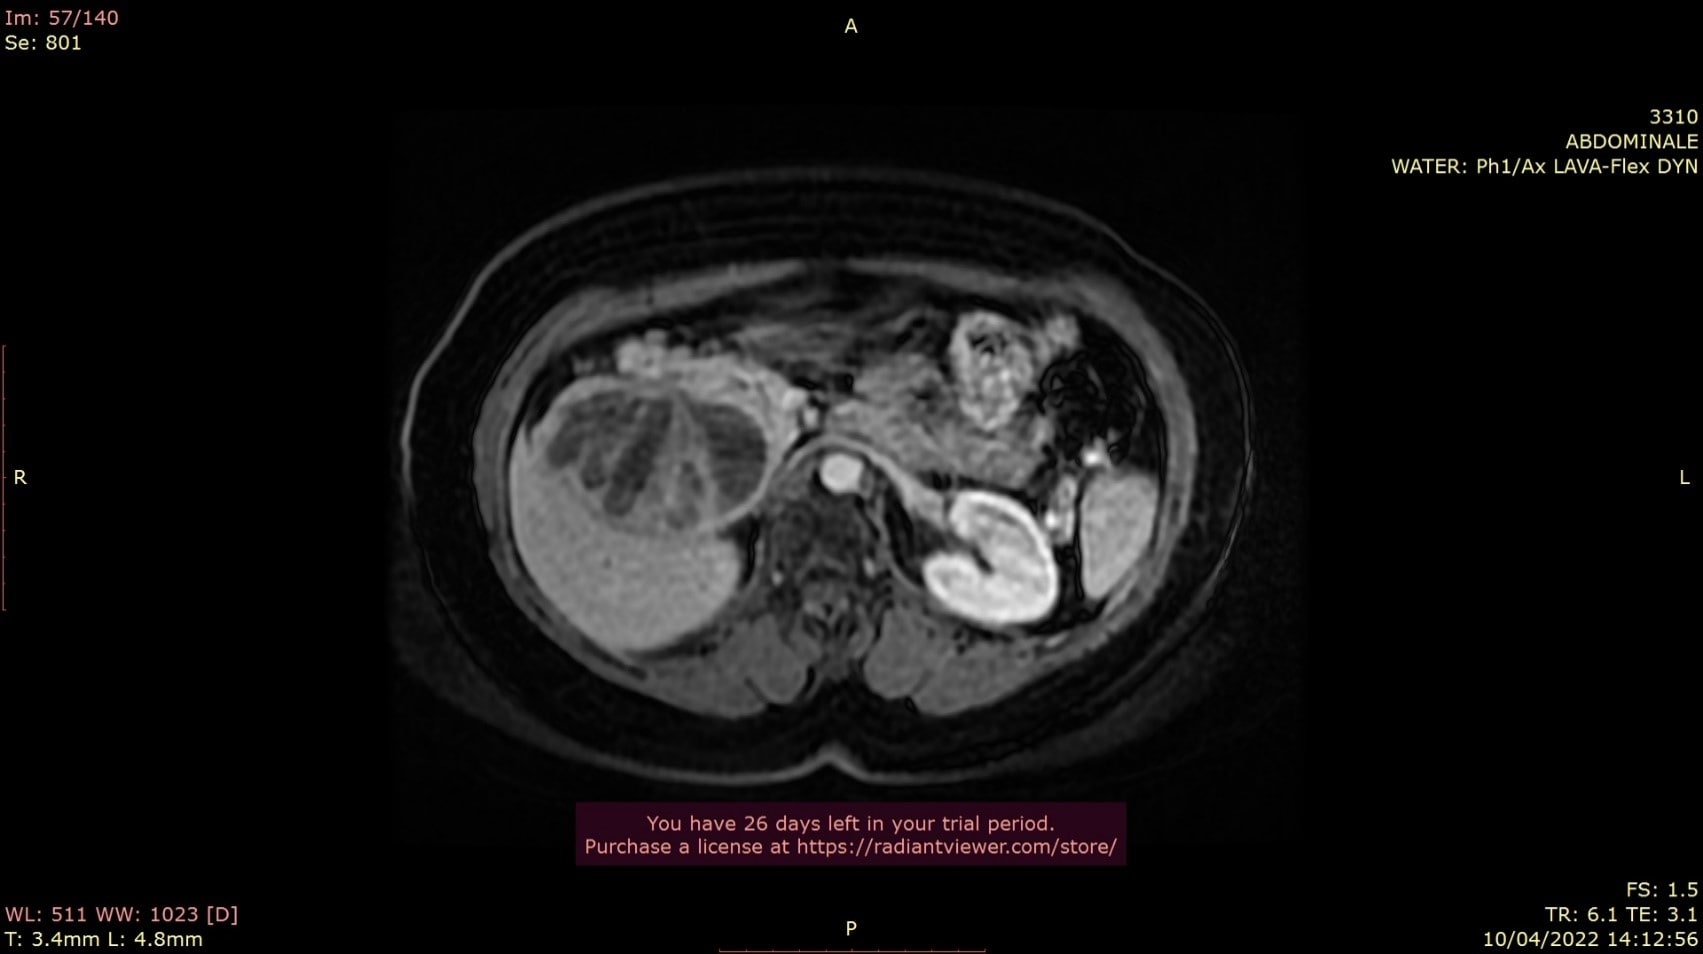
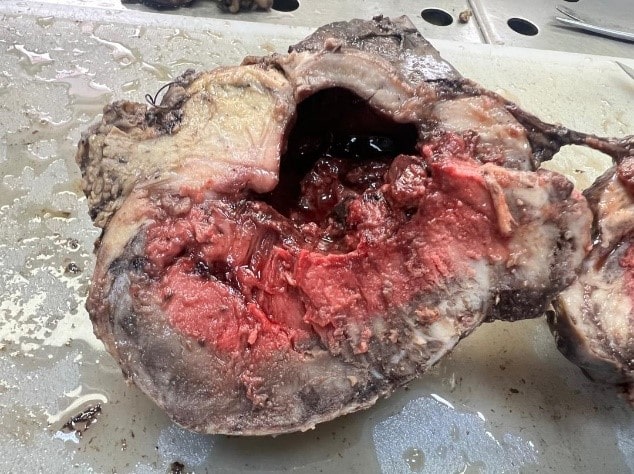
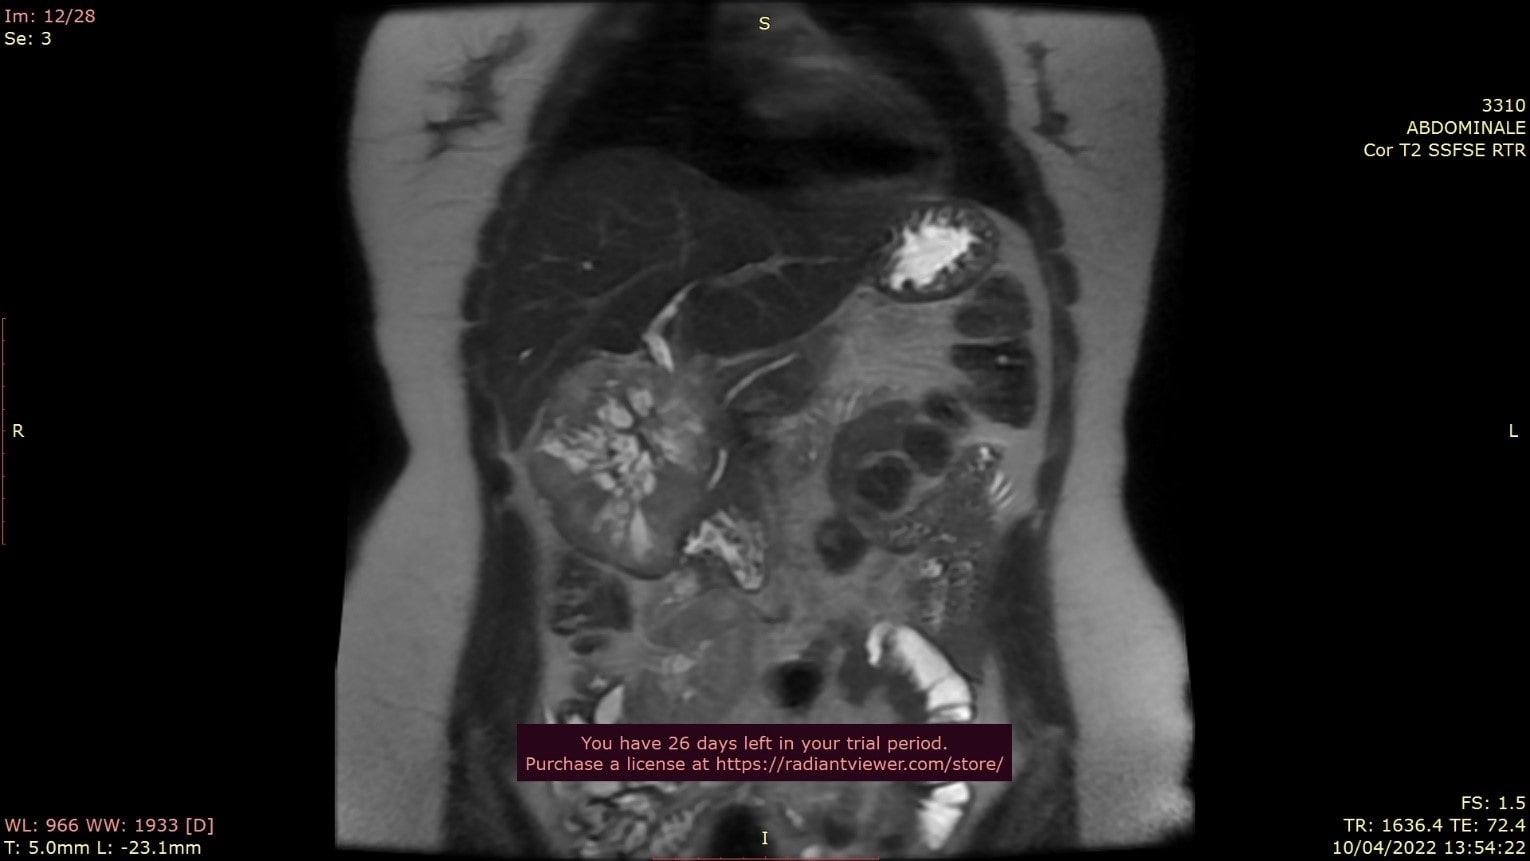

Figure ; DPC pour TNE-DP
Références
1. Caplin M, Sundin A, Nillson O, Baum RP, Klose KJ, Kelestimur F, Plöckinger U, Papotti M, Salazar R, Pascher A; Barcelona Consensus Conference participants. ENETS Consensus Guidelines for the management of patients with digestive neuroendocrine neoplasms: colorectal neuroendocrine neoplasms. Neuroendocrinology. 2012;95(2):88-97. doi: 10.1159/000335594. PMID: 22261972
2. Nagtegaal ID, Odze RD, Klimstra D, Paradis V, Rugge M, Schirmacher P, Washington KM, Carneiro F, Cree IA; WHO Classification of Tumours Editorial Board. The 2019 WHO classification of tumours of the digestive system. Histopathology. 2020 Jan;76(2):182-188. doi: 10.1111/his.13975. Epub 2019 Nov 13. PMID: 31433515; PMCID: PMC7003895.
3. MENOURA, R., TIBERMACINE, W., RAHMOUNI, R., et al. Inter Aortic-Caval Paraganglioma Simulating a Pancreatic Mass-A Case Report. Clin Case Rep Open Access, 2023, vol. 6, no 1, p. 241.
4. Florian Ehehalt, Hans D. Saeger, C. Max Schmidt, Robert Grützmann, Neuroendocrine Tumors of the Pancreas, The Oncologist, Volume 14, Issue 5, May 2009, Pages 456–467, https://doi.org/10.1634/theoncologist.2008-0259
5. Matteo Tacelli, Manuel Gentiluomo, Paolo Biamonte, Justo P. Castano, Maja Cigrovski Berković, Mauro Cives, Sanja Kapitanović, Ilaria Marinoni, Sonja Marinovic, Ilias Nikas, Lenka Nosáková, Sergio Pedraza-Arevalo, Eleonora Pellè, Aurel Perren, Jonathan Strosberg, Daniele Campa, Gabriele Capurso,Pancreatic neuroendocrine neoplasms (pNENs): Genetic and environmental biomarkers for risk of occurrence and prognosis,Seminars in Cancer Biology,Volume 112,2025,Pages 112-125,ISSN 1044-579X
6. WHO Classification of Tumours Editorial Board. Digestive System Tumours. 5th edition. IARC Press, Lyon, 2019. (WHO Classification of Tumours Series, Volume 1). ISBN: 978-92-832-4499-8
7. Oronsky B, et al. What’s new in neuroendocrine tumors? A review of recent literature. J Clin Med. 2019;8(4):491.
PMID: 30965893
8. Rindi G, et al. TNM staging of foregut (neuro)endocrine tumors: a review and update. Virchows Arch. 2010;456(6):561–579.
PMID: 20454847
9. ENETS Consensus Guidelines 2020: Guidelines for the diagnosis and treatment of neuroendocrine neoplasms
10. Falconi M, Eriksson B, Kaltsas G, Bartsch DK, Capdevila J, Kwekkeboom DJ, et al. ENETS consensus guidelines update for the management of patients with functional pancreatic neuroendocrine tumors and non-functional pancreatic neuroendocrine tumors. Neuroendocrinology. 2016;103(2):153–171
11. Howe JR, Cardona K, Fraker DL, Kebebew E, Untch BR, Wang YZ, et al. The surgical management of pancreatic neuroendocrine tumors: Consensus guidelines of the Americas Hepato-Pancreato-Biliary Association (AHPBA). HPB (Oxford). 2020;22(3):327–335
12. MENOURA, R., TIBERMACINE, W., ACHOURI, R., et al. Pancreaticoduodenectomy for Neuroendocrine Tumor of Duodenum-A Case Study. Clin Case Rep Open Access, 2024, vol. 7, no 3, p. 309.
de Mestier L, Gincul R, Bouché O, Cadiot G, Courbon F, Coriat R, et al. Digestive neuroendocrine neoplasms (NEN): French Intergroup clinical practice guidelines. Therapie. 2020;75(6):515–536.
Partelli S, Bartsch DK, Capdevila J, Chen J, Knigge U, Niederle B, et al. ENETS Consensus Guidelines for standard of care in neuroendocrine tumors: Surgery for pancreatic neuroendocrine tumors. Neuroendocrinology. 2017;105(3):255–265.
NCCN Clinical Practice Guidelines in Oncology (NCCN Guidelines®). Neuroendocrine and Adrenal Tumors. Version 3.2024. https://www.nccn.org
Bartsch DK, Albers MB, Knoop R, Fendrich V, Kann PH, Waldmann J. Surgery in neuroendocrine tumors of the pancreas. Cancers (Basel). 2022;14(8):1997.
Frilling A, Aksamit M, Kazan K, Weber F, Müller L, Eisenberger CF, et al. Treatment of liver metastases from neuroendocrine tumors in relation to the extent of hepatic disease. Br J Surg. 2009;96(2):175–184.
Pape UF, Berndt U, Müller-Nordhorn J, Böhmig M, Roll S, Koch M, et al. Prognostic factors of long-term outcome in gastroenteropancreatic neuroendocrine tumors. Endocr Relat Cancer. 2008;15(4):1083–97.
Scarpa A, Mantovani W, Capelli P, et al. Pancreatic endocrine tumors: improved TNM staging and histopathological grading permit a clinically efficient prognostic stratification of patients. Mod Pathol. 2010;23(6):824–33.
Garcia-Carbonero R, Capdevila J, Crespo-Herrero G, et al. Incidence, patterns of care and prognostic factors for outcome of gastroenteropancreatic neuroendocrine tumors (GEP-NETs): results from the Spanish National Registry. Ann Oncol. 2010;21(9):1794–803.
Yao JC, Hassan M, Phan A, et al. One hundred years after “carcinoid”: epidemiology of and prognostic factors for neuroendocrine tumors in 35,825 cases in the United States. J Clin Oncol. 2008;26(18):3063–72.
Sorbye H, Welin S, Langer SW, et al. Predictive and prognostic factors for treatment and survival in 305 patients with advanced gastrointestinal neuroendocrine carcinoma (WHO G3): the NORDIC NEC study. Ann Oncol. 2013;24(1):152–60.


